REPORTE DEL CASO
Se trata de paciente masculino de 19 años, hijo único de padres no consanguíneos, cuyo embarazo fue controlado desde el principio, presentándose una amenaza de parto prematuro a las 26 semanas. Ultrasonidos reportaron un producto pequeño para la edad gestacional. El parto fue por cesárea por sufrimiento fetal agudo a las 35 semanas con un peso de 1.8 kg, talla 40 cm y perímetro cefálico 28.3 cm, con un Apgar 8/9.
Presentó hiperbilirrubinemia del recién nacido y se diagnosticaron anomalías cardíacas consistentes en un ducto arterioso persistente que cerró poco después, una estenosis de la válvula pulmonar con un gradiente de 27 mm, una CIV muscular alta con corto circuito izquierda-derecha de aproximadamente 4 mm y una estenosis leve de la rama izquierda de la arteria pulmonar.
Se detectó microcefalia a los 10 meses, con un retraso global del desarrollo. A los 2 años y 11 meses se realizó un perfil de aminoácidos en sangre que fue normal y un cariotipo que resultó 45,X,del(8)(p22)[43]/46,XY[57]dn, alteraciones de novo, ya que el cariotipo de ambos padres fue normal.
Evaluaciones psicométricas diagnosticaron posteriormente un déficit intelectual moderado con retraso severo de lenguaje, dispersión y disfunción en la integración sensorial. A los 4 años se le realizó una cirugía para la corrección de un estrabismo alternante de ambos ojos, pero de predominio en el ojo derecho y a los 6 años se confirmó que la CIV había cerrado por sí sola.
A los 8 años se detectó leve escoliosis torácica y a partir de los 17 años inició con cuadros convulsivos tónico-clónicos manejados actualmente con dos medicamentos. La RM cerebral detectó una esclerosis mesial temporal derecha, la cual no se encontraba presente en varios estudios previos.
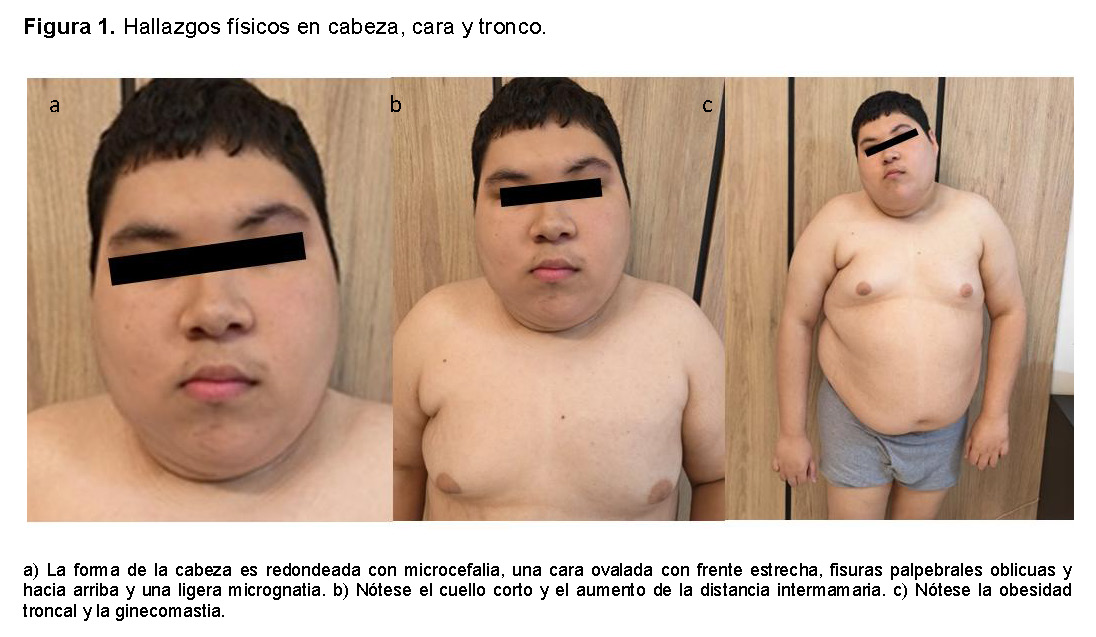
El paciente había perdido contacto con Genética desde la infancia y recientemente acudió para reevaluación. Al examen físico nuestro paciente tiene una talla de 1.43 m, más baja que la talla promedio de sus padres de 1.67 m y 1.56 m. Se observa una microcefalia con cabeza redondeada y con una frente estrecha.
La cara es ovalada con pabellones auriculares de implantación baja; las fisuras palpebrales oblicuas hacia arriba son estrechas y hay epicanto. El cuello es corto, con una implantación baja del cabello en la parte posterior. El paciente presenta además obesidad troncal con un aumento del espacio intermamario y ginecomastia (Figura 1a-c).
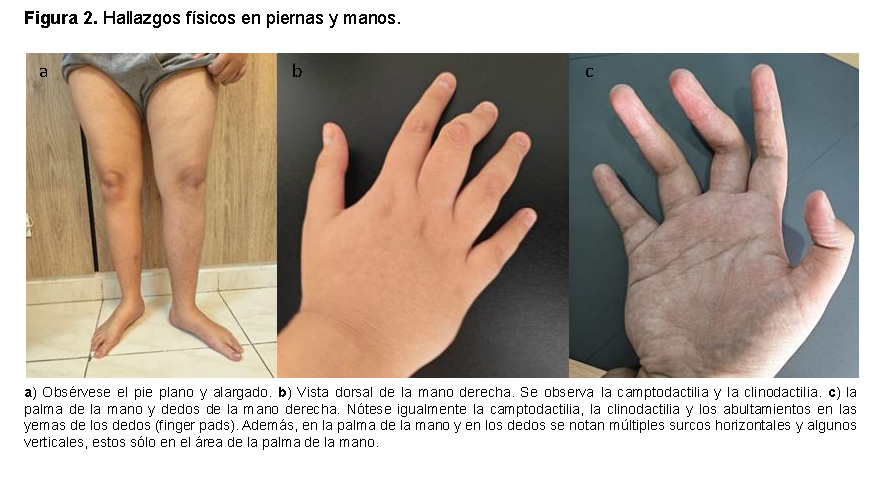
En las extremidades superiores, las manos presentan dedos en punta con clinodactilia del 2do y 3er dedo de la mano izquierda y del 1ro, 3er y 4to dedo de la mano derecha. En las extremidades inferiores se observan pies planos, alargados y delgados (Figura 2 a-c).
En cuanto al autocuidado y las actividades de higiene tales como asearse e ir al baño, nuestro paciente las puede realizar con independencia parcial pero requiere asistencia para completarlas del todo con éxito. Igualmente, aunque elije su atuendo, necesita apoyo al vestirse.
Para su alimentación, toma sus comidas por vía oral, selecciona lo que desea comer, necesita apoyo para servirse los alimentos y come de forma independiente, utilizando solo la cuchara. Su dieta es ampliamente variada.
En cuanto a su movilidad, aunque tuvo un retraso en el desarrollo psicomotor, actualmente es autónoma e independiente.
En relación con su procesamiento sensorial, se le diagnosticó un trastorno en este sentido en la infancia temprana, y actualmente no le agrada la comida caliente, y manifiesta enojo y baja tolerancia a ciertos sonidos, sobre todo a los ruidos muy altos y los tonos agudos.
En cuanto a la comunicación, su lenguaje verbal está casi ausente, manejando menos de 5 palabras. Para comunicarse se vale usualmente de señas para indicar preferencias y ha desarrollado un medio de comunicación alternativo (AAC) valiéndose de manera sorprendente de escenas o frases de programas audiovisuales en el móvil que sabe localizar y que transmite a sus cuidadores para darse a entender.
En relación con sus salud mental y comportamiento, usualmente es tranquilo y jovial, pero manifiesta irritación, cuando los cuidadores le ponen límites o frente a ciertas situaciones del medio, como ciertos sonidos, como ya hemos comentado.
En el aspecto cognitivo, tiene una discapacidad intelectual moderada-severa. Sabe seguir instrucciones y tiene mucha facilidad para el manejo de medios audiovisuales y una muy notable memoria circunstancial sobre eventos, personas o imágenes de programas o series animadas y novelas.
Para complementar la información en relación con su cariotipo previo de hace 16 años, y por el interés de los padres de analizar el riesgo de otras condiciones genéticas presentes en la familia, se realizaron pruebas moleculares para delimitar la extensión de la deleción del brazo corto del cromosoma 8 y para detectar otros posibles genes afectados.
Igualmente se ordenó un nuevo cariotipo para corroborar los hallazgos detectados en el primer examen.
Además, el paciente fue referido a Urología para evaluación por los riesgos asociados a la disgenesia gonadal en estos casos. Un USG testicular reveló un pequeño quiste en el epidídimo izquierdo y un leve varicocele izquierdo, sin otras anomalías.
El paciente está en control con Neurología por su diagnóstico de epilepsia refractaria, por lo cual se le administran dos anticonvulsivantes, e igualmente está en control y tiene evaluaciones en curso con Endocrinología y Gastroenterología por un cuadro de dispepsia de larga data. Un USG abdominal reciente reveló esteatosis hepática difusa y lipomatosis pancreática.
Las pruebas hormonales revelaron un hipogonadismo con valores bajos de la testosterona y de la testosterona libre y valores normales de FSH y LH.
Pruebas Moleculares y Cariotipo
Análisis de Genoma Completo Multiómico Mox 1.0 (Centogenome ® MOx 1.0)
El ADN genómico fue sido fragmentado enzimáticamente y marcado con secuencias adaptadoras compatibles con Illumina. Las librerías se secuenciaron desde ambos extremos (paired-end) en una plataforma Illumina para obtener una profundidad de lectura media de ~30x. Se utilizó un procedimiento bioinformático basado en el algoritmo bioinformático DRAGEN de Illumina, así como el proceso bioinformático interno de CENTOGENE. Las lecturas fueron alineadas con el genoma de referencia Genome Reference Consortium Human Build 37 (GRCh37/hg19), así como con la secuencia de referencia de Cambridge revisada (rCRS) del ADN mitocondrial humano (NC_012920). Las variantes de secuencia (SNV/indels) y las variantes en número de copias (CNV) fueron identificadas utilizando los algoritmos DRAGEN, Manta y algoritmos internos. Se analizaron todas las variantes con una frecuencia alélica minoritaria (MAF) inferior al 1% según la base de datos gnomAD, así como las variantes asociadas a enfermedad descritas en HGMD®, ClinVar o el Biodatabank interno de CENTOGENE. Aunque la evaluación se centró en los exones codificantes y las regiones intrónicas flanqueantes, se analizó el gen completo en busca de variantes candidatas con una posible asociación con el fenotipo. Fueron tenidos en cuenta todos los patrones de herencia potenciales. Además, se consideraron los antecedentes familiares y la información clínica proporcionada para evaluar las variantes identificadas con respecto a su patogenicidad y causalidad de la enfermedad. Las variantes de secuencia se clasifican en cinco clases (patogénica, probablemente patogénica, variante de significado incierto [VUS], probablemente benigna y benigna) siguiendo las directrices del ACMG/AMP junto con las recomendaciones de ClinGen. Las variantes en número de copias (CNV) se clasifican en cinco clases (patogénica, probablemente patogénica, variante de significado incierto [VUS], probablemente benigna y benigna) siguiendo las directrices del ACMG/ClinGen para la clasificación de CNV. Además, otras variantes clínicamente relevantes pueden ser detectadas (por ejemplo, factores de riesgo o variantes modificadoras). Se informaron todas las variantes relevantes relacionadas con el fenotipo del paciente. Las variantes benignas y probablemente benignas no se informaron. Para CentoGenome® MOx, si el análisis bioquímico es aplicable, este se realiza tras la detección de variantes relevantes mediante secuenciación en genes específicos. Esto mejora el diagnóstico de trastornos metabólicos, optimiza la clasificación de variantes y ayuda a determinar la contribución final al fenotipo. El listado de ensayos de actividad enzimática y biomarcadores disponibles puede consultarse en www.centogene.com/mox. Las CNV de significado incierto sin aparente relación con el fenotipo del paciente no se informan. Se informan todas aquellas variantes mitocondriales con niveles de heteroplasmia del 15% o superiores. Para la detección de SNV e indels en las regiones seleccionadas para el análisis posterior, se alcanzó una sensibilidad del 99,9%, una especificidad del 99,9% y una precisión del 99,9%. El software de detección de CNV tiene una sensibilidad superior al 95%. CENTOGENE ha establecido estrictos criterios de calidad y procesos de validación para las variantes detectadas por NGS. Las variantes relevantes detectadas mediante NGS que no alcanzan los estándares internos de calidad y validación (incluyendo, entre otras, las variantes con heterocigosidad poco clara, incluidas las variantes en mosaico, las CNV que abarcan regiones genómicas complejas y las CNV inferiores a 500 kb) se confirman mediante métodos ortogonales. Las CNV que involucran regiones improntadas clínicamente significativas se investigaron adicionalmente mediante análisis MS-MLPA. En consecuencia, se garantizó una especificidad > 99,9% para todas las variantes informadas. Se realizó el cribado de expansión de repeticiones de los siguientes genes: AR, ATN1, ATXN1, ATXN2, ATXN3, ATXN7, ATXN8OS, ATXN10, CACNA1A, CNBP, CSTB, C9orf72, DMPK, FMR1, FXN, HTT, JPH3, NOP56, PABPN1, PHOX2B, PPP2R2B, PRNP y TBP. Los resultados técnicos del cribado de expansión de repeticiones se correlacionaron con la información clínica proporcionada. Cualquier expansión de repeticiones identificada y considerada relevante para el fenotipo se confirmó mediante un método ortogonal. El cribado de GBA1 se realizó mediante el algoritmo Gauchian para detectar eventos de recombinación que afectan a la región que abarca los exones 9-11 (NM_000157.3), una región con homología con GBAP1. Cualquier evento de recombinación detectado se informaría únicamente cuando se considerara relevante para el fenotipo. El cribado de atrofia muscular espinal (AME) se realizó utilizando el algoritmo SMN Caller para detectar el número de copias del gen SMN1. Cualquier CNV detectada se confirmaría mediante un método ortogonal y solo se informaría cuando se considerara relevante para el fenotipo. El cribado de isodisomía uniparental (isoUPD) se realizó utilizando un algoritmo interno para detectar alteraciones de herencia mendeliana e identificar regiones de homocigosidad (ROH) en regiones cromosómicas clínicamente relevantes conocidas (6q24, 7, 11p15.5, 14q32, 15q11q13, 20q13 y 20).
Cariotipo
Se extrajeron 3 ml de sangre al paciente por punción venosa y se vierte en un tubo de heparina sódica estéril, manteniendo el al vacío para así evitar la contaminación con bacterias. Se agregaron 0.5ml de sangre periférica en cada tubo, y se mezclaron por inversión. Se incubaron los tubos a 37°C por 72 horas, luego de las cuales, las muestras fueron procesadas incorporando colcemid colocando 100 ul a cada tubo y mezclando por inversión, dejándose luego incubar a 37°C por 30 minutos. Se procedió a centrifugar los tubos a 2000 RPM por 10 minutos, descartándose el sobrenadante y utilizando pipeta de tranferencia, se dejó 1 ml aproximadamente para resuspensión del botón de células en el fondo del tubo. Luego de dar vortex se añadió lentamente 5 ml de KCL a 37° mezclando con vortex e incubarndo por a 30 minutos a 37 grados. Posteriormente se agregó 1ml de solución fijadora, se incubó por 10 minutos a temperatura ambiente y se centrifugó a 2000 RPM por 10 minutos. Se resuspendió la solución y se prepararon las placas. Se procedió a flamear las placas en el mechero. Se dejan deshidratar las placas al menos por un día para luego bandearlas Se observaron 50 metafases y se captaron por medio de fotos.
RESULTADOS
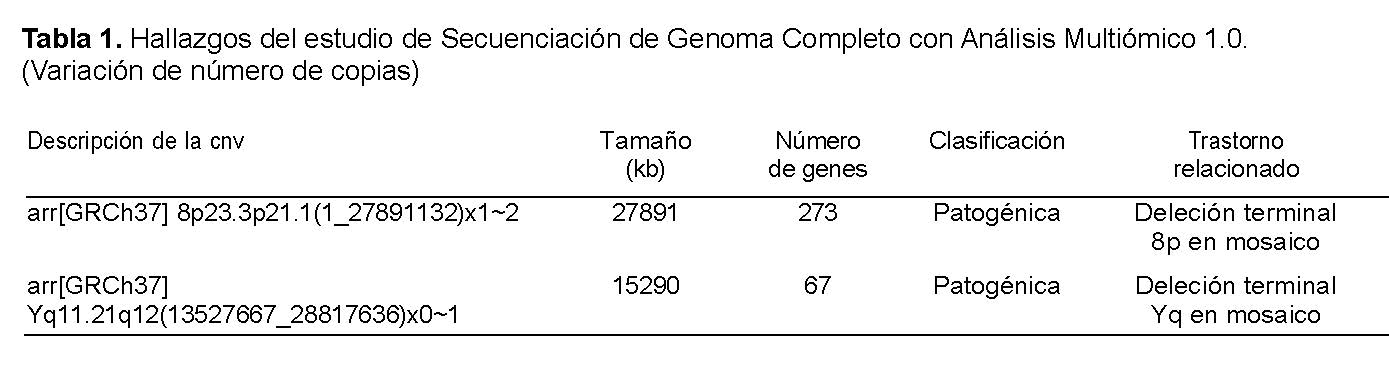
Mediante análisis de CNV basado en NGS, se identificó una pérdida terminal de aproximadamente 27,9 Mb (número de copias: 1~2; clasificación: patogénica) en las citobandas cromosómicas 8p23.3p21.1. Este hallazgo fue confirmado mediante análisis de microarray cromosómico (CMA). Los datos de CMA sugieren un estado de mosaicismo para la anomalía cromosómica detectada, con un nivel de mosaicismo estimado de ~88,6%. Este resultado es compatible con un diagnóstico genético de deleción terminal 8p en mosaico.
Adicionalmente, se identificó una pérdida de aproximadamente 15,3 Mb (número de copias: 0~1; clasificación: patogénica) que abarca todo el brazo largo del cromosoma Y, incluyendo las regiones AZF. Este hallazgo fue confirmado mediante CMA. Los datos de CMA sugieren un estado de mosaicismo para la anomalía cromosómica detectada, con un nivel de mosaicismo estimado de ~69,7%. Las deleciones terminales que eliminan la totalidad o parte de las regiones AZF junto con la banda terminal q12 del cromosoma Y, a menudo se asocian a una espermatogénesis alterada. (Ver tabla 1 y tabla suplementaria 1).
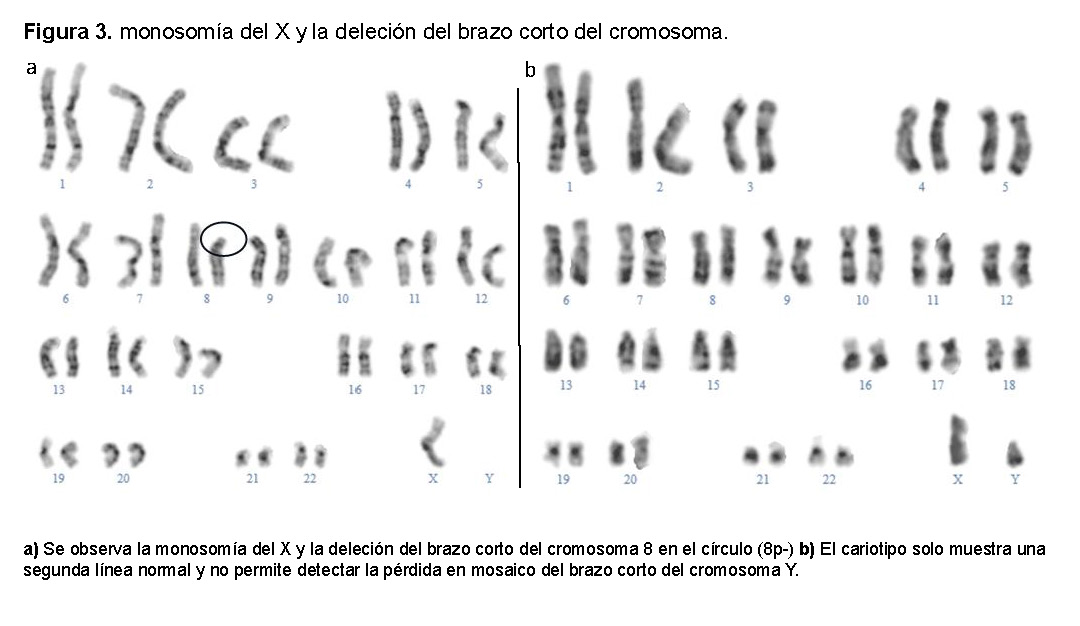
El cariotipo (Ver Figura 3) fue reportado como : mos45,X,del(8)(p21-pter)[27]/46,XY[23].
DISCUSIÓN
En el proceso de la comprensión del genoma y su funcionamiento, el hallazgo de anomalías genéticas complejas siempre constituye un hallazgo interesante en el que se ponen de manifiesto de una forma más palpable, los eventos de cambio permanente que ocurren normalmente en la naturaleza. En nuestro paciente coinciden cambios de novo cromosómicos tanto estructurales como numéricos.
Podríamos comenzar por analizar los rasgos del fenotipo como un efecto sumativo único e impredecible de tres anomalías genéticas en mosaico que tienen su propio efecto individual y ver cómo se han potenciado cada una para producir el cuadro clínico resultante. En ese sentido el cariotipo y el estudio molecular muestran visiones complementarias. El estudio molecular muestra alteraciones invisibles para el cariotipo, pero falla por sus limitaciones, al no poder identificar que una de las líneas contiene la monosomía del X y la deleción 8p-.
En este caso, el paciente tendría tres líneas celulares y tres alteraciones cromosómicas: una aneuploidía y dos alteraciones estructurales. Una línea normal y dos con alteraciones que pudiesen anotarse 45,X,del(8)(p21.1-p23.3)/46,Xdel(Y)(q11.21-q12)/46XYdn, al reunir toda la información que aportan tanto las pruebas moleculares como los cariotipos realizados. Para efectos prácticos, los dos cariotipos coinciden en sus hallazgos, tomando en cuenta que fueron realizados con dieciséis años de diferencia.
Muchos pacientes han sido reportados con rearreglos en el brazo corto del cromosoma 8, incluyendo inversiones/duplicaciones/deleciones [invdupdel(8p)], duplicaciones (dup8p), deleciones (del8p), cromosomas en anillo 8p [1,2,3] y las publicaciones más recientes están orientadas a realizar correlaciones finas fenotipo-genotipo para plantear guías de manejo [4] y al desarrollo de nuevas terapias [5] con el apoyo de Fundaciones interesadas en darle una atención especial a este tema como la Fundación Project 8P (http://www.project8p.org).
Una parte importante de las manifestaciones clínicas de nuestro paciente corresponden a las relacionadas con la deleción 8pter o síndrome 8p-, tales como la microcefalia, defectos cardíacos congénitos, discapacidad intelectual, infecciones recurrentes en la infancia temprana, obesidad, talla baja y rasgos dismórficos como pliegues epicánticos, estrabismo, fisuras palpebrales oblicuas hacia arriba, pabellones auriculares rotados y con implantación baja, el cuello corto, manos con dedos en punta, tal como en otras descripciones previas [6,7,8,9]. Esto es esperable dado el alto grado de mosaicismo 8p-, de aproximadamente un 90%.
Un análisis exhaustivo de los 273 genes reportados en este caso como involucrados en el fenómeno de pérdida de 27.9 Mb, nos ayuda a entender el fenotipo, tal como lo han analizado Okur y cols. [2]. Aunque la gran mayoría de los genes enumerados son ARNs no codificantes, pseudogenes, loci no caracterizados o genes asociados exclusivamente con afecciones recesivas [10], están incluidos varios ya claramente vinculados a manifestaciones clínicas tales como el GATA4 y el SOX7 involucrados en malformaciones cardíacas congénitas [11, 12], este último también asociado a autismo y a discapacidad intelectual [13]. GATA4 ha sido asociado también a disgenesia gonadal [14]. Otro número importante de genes en esta región están asociados a neurodesarrollo y a trastornos de conducta [11,15]. Abbott y cols. (2026), realizaron un análisis exhaustivo correlacionando epilepsia con desórdenes 8p- [16].
La alta incidencia de deleciones y rearreglos que involucran 8p, surgirían por recombinación homóloga no alélica (NAHR) por la presencia de los grupos o clusters de genes de los receptores olfatorios (OR) y de defensina, los cuales tienen secuencias de ADN altamente repetido casi idénticas, lo que hace que, durante la meiosis materna, se convierta en un área de alta susceptibilidad a errores durante los procesos de recombinación [17].
En cuanto a las características fenotípicas masculinas y la fertilidad de nuestro paciente, estas se verían afectadas por la monosomía del X coexistente en las células con 8p- y por la deleción parcial del brazo largo del cromosoma Y.
La monosomía del X sería responsable igualmente de rasgos como las malformaciones cardíacas, la talla baja, la disgenesia gonadal con el hipogonadismo y la ginecomastia asociadas, aunque como hemos visto, la talla baja y las malformaciones cardíacas también pudiesen estar asociadas al síndrome 8p- Es importante hacer énfasis de que en el seguimiento de estos pacientes debe darse importancia a las revisiones periódicas por Urología debido el riesgo inherente asociado a la disgenesia gonadal y el desarrollo de gonadoblastomas [18].
La región Yq- involucrada tiene un tamaño de aproximadamente 15 Mb e incluye 67 genes con un grado de mosaicismo de aproximadamente 70%. Una asociación de un paciente masculino mosaico para síndrome de Turner con una deleción parcial del cromosoma Y fue reportado por Xue y cols. [19]. Aunque las bandas involucradas en esta deleción darían lugar a lo que pudiésemos considerar una deleción terminal del brazo largo del cromosoma Y según se reporta en las pruebas moleculares, el cariotipo nos muestra que la deleción sería intersticial, dejando solo como remanente heterocromatina y la región telomérica que le daría estabilidad al cromosoma. Sin embargo, en el cariotipo per se, dado que su capacidad de resolución es de aproximadamente 5 a 10 Mb, siendo que la pérdida es de 15 Mb, esta tiende a pasar desapercibida, como ocurrió en dos ocasiones.
Los genes involucrados en esta región incluyen pseudogenes y genes de ARNs no codificante o de importancia no definida. Sin embargo, también se encuentran los dominios o regiones AZFa, AZFb y AZFc (Azoospermia Factor), cuya deleción está asociada a infertilidad [20]. Además, contiene otros genes de interés tales como el UTY, con respecto al cual existen datos recientes que lo vinculan con una mayor susceptibilidad a enfermedades cardiovascu- lares, afecciones inflamatorias crónicas y la progresión del cáncer de próstata [21]. Igualmente se encuentra el gen NLGN4Y asociado a desorden de espectro autista [22].
Posibles mecanismos
Cuando pasamos la página a un primer momento de sorpresa frente a estos interesantes hallazgos luego de detectar estas variaciones, nos encontramos con una necesidad acuciosa de encontrar una explicación tal como pudiesen serlo eventos durante la meiosis materna, la arquitectura nuclear, la formación de dominios y territorios cromosómicos de muy breve duración durante las primeras etapas de la segmentación que se constituyen en el escenario para que se pongan en contacto los cromosomas involucrados en los rearreglos; la entropía y factores genómicos aún por descubrir, o varios de estos, de causas distintas, pero coincidiendo en el tiempo.
Sin embargo, en este punto no está de más sugerir algunas posibilidades que pudiesen dar cuenta de los eventos por si pudiese ser útil para obtener respuestas sobre principios más generales que afectan la estabilidad del genoma y que se presenten de forma recurrente en los procesos evolutivos. En este caso, el mecanismo responsable en última instancia de los cambios ocurridos sería la inestabilidad cromosómica y el rol que pudiese haber jugado el cromosoma Y en estos eventos como ya ha sido planteado en situaciones similares previamente reportadas [23,24].
Al final encontramos que este paciente tiene 3 líneas celulares. Considerando a la línea normal 46,XY, como la inicial, las líneas 46,Xdel(Y)(q11.21-q12) y 45,X,del(8)(p21.1-p23) quedarían como dos fases distintas y secuenciales de la evolución de la inestabilidad cromosómica. Tomando en cuenta los datos presentados y la revisión realizada por Yang y Hao [23] cromosomas Y isodicéntricos e inestables constituyen la base citogenética molecular de numerosos casos reportados de pacientes masculinos mosaicos para monosomías del X. Un cromosoma Y isodicéntrico es una alteración estructural en la que un fragmento del cromosoma Y se duplica de forma invertida en espejo, lo que resulta en un cromosoma que posee dos centrómeros en lugar de uno. Esto estaría relacionado con el hecho de que el cromosoma Y anómalo tiende a desaparecer, al igual de lo que ocurre en la serie presentada por Robinson, Dalton, Jacobs y cols [24]. Aunque en este caso no se detectaron cromosomas Y isodicéntricos este mecanismo aún es posible, ya que estos no se encuentran presentes en todos los casos de pacientes masculinos mosaicos para síndrome de Turner. Pudiésemos igualmente haber tenido limitaciones técnicas para demostrarlo.
En cuanto a la presencia y participación de los rearreglos 8p, tenemos que decir también que, aunque no se haya demostrado que estos cromosomas, el 8 y el Y, interactúen funcionalmente como para propiciar fenómenos de este tipo, si tienen en común que el 8p y el Yq similitudes estructurales ya que contienen regiones de ADN altamente repetitivas sujetas a Recombinación Homóloga No Alélica (NAHR) y representan dos de los ejemplos más notables de inestabilidad genómica mediada por duplicaciones segmentarias complejas en el genoma humano [25]. De hecho, Bosse y cols han reportado una translocación desbalanceada entre el cromosoma Y y el 8 [45,X,dic(Y;8)(q11.23;p23.1)] [26], mostrando que este tipo de interacción es posible y pudiese estar relacionada con el reordenamiento cromosómico en este caso.
CONCLUSIONES
Los pacientes con rearreglos genéticos inusuales representan un tesoro que nos puede ayudar a comprender los mecanismos que articulan la diversidad y el cambio genético. Nutren nuestra evidencia científica, reafirmando las correlaciones genotipo-fenotipo y sus patrones de expresión.
Este artículo reafirma la importancia de la complementariedad de técnicas para tener una visión más completa del genoma en cada situación. Es probable que, en el futuro mediante la inteligencia artificial, sea rutinaria la aplicación simultánea de las diversas técnicas y la integración automática de la información que proveen, un Analizador Multivisión Simultánea, ya que será muy importante para progresar en comprensión de los mecanismos de regulación génica y su aplicación médica.
La inestabilidad genómica más que una excepción es una posibilidad siempre presente que se convierte en una herramienta evolutiva la cual necesitamos comprender y poder modificar como un medio para la prevención y el manejo de condiciones que pueden afectar la salud del ser humano.
Agradecimientos
A los padres de nuestro paciente por compartir su amorosa y exhaustiva recopilación de datos de la atención médica y de sus experiencias de vida cotidiana en el cuidado de su hijo.
Al Dr. Enrique A. Jiménez MD, FACC, FSCAI, Cardiólogo Intervencionista en Overton Brooks VA Medical Center, Shreveport, Louisiana; Director Asociado del Programa de Residencia de Cardiología en la Universidad Estatal de Luisiana en Shreveport, Luisiana, por sus contribuciones.
REFERENCIAS
[1] Guo, W. J., Callif-Daley, F., Zapata, M. C., & Miller, M. E. Clinical and cytogenetic findings in seven cases of inverted duplication of 8p with evidence of a telomeric deletion using fluorescence in situ hybridization. 1995 Am J Med Genet, 58(3), 230-236. doi:10.1002/ajmg.1320580307
[2] Okur V, Hamm L, Kavus H, Mebane C Robinson S, Levy B, Chung WK. Clinical and genomic characterization of 8p cytogenomic disorders 2021, Genetics in Medicine, 23, 2342-2351
[3] Hutchinson R, Wilson M, Voullaire L. Distal 8p deletion (8p23.1----8pter): a common deletion? J Med Genet. 1992 Jun;29(6):407-11. doi: 10.1136/jmg.29.6.407
[4] Santucci, K., Malik, K.E., Angione, K., Bennink, D., Gerk, A., Mancini, D., Stringfellow, M., Dinkel, T., Demarest, S., Miele, A.S. and Saenz, M. , Chromosome 8p Syndromes Clinical Presentation and Management Guidelines. 2025, Clinical Genetics, 107: 169-178. https://doi.org/10.1111/cge.14626
[5] Lee S, Banda E, Qiao L, Thompson S, Singh K, Hagenson R, Davoli T, Pinter S, Sheltzer J, Chromosome engineering to correct a complex rearrangement on Chromosome 8 reveals the effects of 8p syndrome on gene expression and neural differentiation. 2026 Cold Spring Harbor Laboratory Press. https://genome.cshlp.org/content/36/3/547
[6] Leisti J, Aula P (1977): A case of deletion of short arm of chromosome 8. Birth Defects, 13(3B):187-194
[7] Reiss JA, Brenes PM, Chamberlin J, Magenis RE, Lovrien EW (1979): The 8p- syndrome. Hum Genet, 47:135-140
[8] Patil SR, Hanson JW (1980): Partial 8p- syndrome. J Genet Hum, 28: 123-129
[9] Dobyns, W.B., Dewald, G.W., Carlson, R.O., Mair, D.D., Michels, V.V., Opitz, J.M. and Reynolds, J.F. (1985), Deficiency of chromosome 8p21.1→8pter: Case report and review of the literature. Am. J. Med. Genet., 22: 125-134.
[10] Tabarés-Seisdedos R, Rubenstein JL. Chromosome 8p as a potential hub for developmental neuropsychiatric disorders: implications for schizophrenia, autism and cancer. Mol Psychiatry. 2009; 14:563–589
[11] Zhang Y, Ai F, Zheng J, Peng B. Associations of GATA4 genetic mutations with the risk of congenital heart disease: A meta-analysis. Medicine (Baltimore). 2017 May;96(18):e6857. doi: 10.1097/MD.0000000000006857.
[12] Hernández-García A, Pendleton KE, Kim S, Li Y, Kim BJ, Zaveri HP, Jordan VK, Berry AM, Ljungberg MC, Chen R, Lanz RB, Scott DA. SOX7 deficiency causes ventricular septal defects through its effects on endocardial-to-mesenchymal transition and the expression of Wnt4 and Bmp2. Hum Mol Genet. 2023 Jun 19;32(13):2152-2161. doi: 10.1093/hmg/ddad050.
[13] Gonzales S, Zhao JZ, Choi NY, Acharya P, Jeong S, Wang X, et al. (2025) SOX7: Autism associated gene identified by analysis of multi-Omics data. PLoS One 20(5): e0320096. https://doi.org/10.1371/journal. pone.0320096 Editor: Chunyu Liu, Stat
[14] Çelik N, Küçük Kurtulgan H, Kılıçbay F, Tunç G, Kömürlüoğlu A, Taşçı O, Çağlar Şimşek CE, Çınar T, Sıdar Duman Y. GATA-4 Variants in Two Unrelated Cases with 46, XY Disorder of Sex Development and Review of the Literature. J Clin Res Pediatr Endocrinol. 2022 Dec 1;14(4):469-474. doi: 10.4274/jcrpe.galenos.2021.2021.0112.
[15] Fisch GS, Davis R, Youngblom J, Gregg J. Genotype-phenotype association studies of chromosome 8p inverted duplication deletion syndrome. Behav Genet. 2011 May;41(3):373-80. doi: 10.1007/s10519-011-9447-4
[16] Abbott M, Angione K, Stringfellow M, Malik K, Saenz M, Miele A, Syverson K, Maniar B, Borello J, Chaby L, Demarest S. Evaluation of epilepsy in 8p-related disorders. Epilepsy Res. 2026 Feb;220:107720. doi: 10.1016/j.eplepsyres.2025.107720.
[17] Yurchenko, D.A.; Minzhenkova, M.E.; Dadali, E.L.; Markova, Z.G.; Rudenskaya, G.E.; Matyushchenko, G.N.; Kanivets, I.V.; Shilova, N.V. Clinical Manifestations of Various Molecular Cytogenetic Variants of Eight Cases of “8p Inverted Duplication/Deletion Syndrome”. Biomedicines 2022, 10, 567. https://doi.org/10.3390/biomedicines10030567
[18] Copelli, SB. síndrome de Turner: el riesgo de tumores gonadales en pacientes con secuencias del cromosoma Y. Rev. argent. endocrinol. metab. [online]. 2012, vol.49, n.4.
[19] Xue D, Cao DH, Mu K, Lv Y, Yang J. Mosaic male fetus of Turner syndrome with partial chromosome Y: A case report. J Obstet Gynaecol Res. 2018 Jun;44(6):1158-1162. doi: 10.1111/jog.13617.
[20] Punjani, N., Kang, C. and Schlegel, P.N. (2020) Clinical implications of Y chromosome microdeletions among infertile men. Best Pract. Res. Clin. Endocrinol. Metab.2020, 34, 101471. DOI: 10.1016/j.beem.2020.101471
[21] Wilson MA. The Y chromosome and its impact on health and disease. Hum Mol Genet. 2021 Oct 1;30(R2):R296-R300. doi: 10.1093/hmg/ddab215.
[22] Atefrad S, Yousefnejad A, Faraji N, Keshavarz P. The association between NLGN4 gene variants and the incidence of autism spectrum disorders in Guilan, Iran. IBRO Neurosci Rep. 2025 Feb 8;18:306-310. doi: 10.1016/j.ibneur.2025.01.018.
[23] Yang Y, Hao W. Clinical, cytogenetic, and molecular findings of isodicentric Y chromosomes. Mol Cytogenet. 2019 Dec 27;12:55. doi: 10.1186/s13039-019-0465-x.
[24] Robinson DO, Dalton P, Jacobs PA, Mosse K, Power MM, Skuse DH, Crolla JA. A molecular and FISH analysis of structurally abnormal Y chromosomes in patients with Turner syndrome. J Med Genet. 1999 Apr;36(4):279-84.
[25] Liao X, Zhu W, Zhou J, Li H, Xu X, Zhang B, Gao X. Repetitive DNA sequence detection and its role in the human genome. Commun Biol. 2023 Sep 19;6(1):954. doi: 10.1038/s42003-023-05322-y.
[26] Bosse K, Eggermann T, Van der Ven K, Raff R, Engels H, Schwanitz G, Unbalanced translocation 8;Y (45,X,dic(Y;8)(q11.23;p23.1)): case report and review of terminal 8p deletions, Annales de Génétique, Volume 47, Issue 2,2004,Pages 191-197,ISSN 0003-3995,https://doi.org/10.1016/j.anngen.2004.02.004.