INTRODUCCIÓN
La neurofibromatosis tipo 1 (NF1) es un trastorno genético autosómico dominante causado por variantes patogénicas en el gen NF1, que afecta aproximadamente a 1 de cada 2.500–3.000 nacidos vivos, aunque la prevalencia y la expresión fenotípica varían entre poblaciones [1,2].
Las características clínicas suelen incluir manchas café con leche, efélides en pliegues cutáneos y nódulos de Lisch [3,4]. Los neurofibromas plexiformes (NP) representan una manifestación particularmente debilitante y se presentan en el 30–50 % de los pacientes como tumores complejos e infiltrativos que pueden provocar deterioro funcional, dolor intenso o transformación maligna en tumores malignos de la vaina del nervio periférico (MPNST) [5,6].
El diagnóstico de NF1 se establece utilizando los criterios de los NIH, que fueron revisados en 2021 para incluir las pruebas genéticas [7,8]. En un individuo sin un progenitor afectado conocido, el diagnóstico de NF1 requiere al menos dos de los siguientes criterios: seis o más manchas café con leche (>5 mm en pacientes prepúberes; >15 mm en pacientes pospúberes), efélides axilares o inguinales, dos o más neurofibromas de cualquier tipo o un neurofibroma plexiforme, glioma de la vía óptica, dos o más nódulos de Lisch o dos o más anomalías coroideas, una lesión ósea característica como displasia del ala del esfenoides, y una variante patogénica heterocigota en NF1 identificada mediante pruebas moleculares. Si el individuo tiene un familiar de primer grado afectado (progenitor) que cumple estos criterios, solo se requiere una característica adicional para establecer el diagnóstico [3,9,10]. En entornos con recursos limitados, el diagnóstico clínico continúa siendo fundamental y el NP suele constituir el criterio clínico definitorio [2,11].
MATERIALES Y MÉTODOS
Este estudio presenta una serie descriptiva de casos de cuatro pacientes pediátricos diagnosticados con neurofibromatosis tipo 1 (NF1) y neurofibroma plexiforme en Panamá. Los datos se recopilaron mediante una revisión retrospectiva de los expedientes clínicos, estudios de imagen —incluyendo resonancia magnética (RM) y tomografía computarizada (TC)—, informes de patología e historiales documentados de tratamiento. Los pacientes fueron identificados retrospectivamente entre aquellos evaluados en el Departamento de Pediatría/Unidad de Oncología, en colaboración con los Departamentos de Radiología y Genética del Hospital del Niño Dr. José Renán Esquivel (Ciudad de Panamá, Panamá), único centro participante. El período de inclusión abarcó cinco años, de 2021 a 2026. Los criterios de elegibilidad requirieron un diagnóstico clínico y/o molecular de NF1 junto con un neurofibroma plexiforme progresivo o sintomático, definido operacionalmente como una lesión con un aumento documentado de tamaño superior al 25 % o síntomas relacionados persistentes. Se incluyeron todos los pacientes que cumplieron estos criterios durante el período de estudio. Dado el diseño de serie de casos, no se utilizó un formulario estructurado de recolección de datos. En su lugar, las variables fueron extraídas directamente de los expedientes clínicos por el equipo tratante e incluyeron datos demográficos, antecedentes familiares, criterios diagnósticos, pruebas genéticas moleculares, hallazgos de imagen y detalles del manejo farmacológico o quirúrgico. El período mínimo de seguimiento fue de hasta cinco años.
Esta serie de casos fue revisada por el Comité de Bioética del Hospital del Niño Dr. José Renán Esquivel, que exime de la aprobación formal de protocolo a las series de casos que incluyen menos de diez pacientes. Todos los autores se adhirieron a los principios de la Declaración de Helsinki. Se obtuvo el consentimiento informado por escrito de los padres o tutores legales de todos los pacientes para la publicación de los datos clínicos y las imágenes identificables, así como el asentimiento de los menores cuando su edad y capacidad cognitiva lo permitieron.
Los estudios moleculares se realizaron en ADN genómico extraído de sangre periférica utilizando diferentes estrategias de secuenciación de nueva generación (NGS), de acuerdo con los procedimientos validados de cada laboratorio diagnóstico. El Caso 1 fue estudiado mediante secuenciación del exoma completo (WES), con enriquecimiento exómico utilizando el kit Roche KAPA HyperExome y secuenciación en la plataforma MGISEQ-2000; las lecturas se alinearon con el genoma de referencia hg19/GRCh37 utilizando BWA, las variantes de nucleótido único y pequeñas inserciones/deleciones se identificaron mediante GATK, y las variantes en el número de copias a nivel de exón se evaluaron con ExomeDepth. El Caso 2 fue evaluado mediante un panel multigénico dirigido de 203 genes basado en la tecnología AmpliSeq para Illumina, secuenciado en una plataforma Illumina y analizado con respecto al genoma de referencia hg19; según las especificaciones del ensayo, no se incluyó el análisis de variantes en el número de copias. El Caso 3 fue evaluado mediante secuenciación del exoma clínico utilizando el sistema TruSight One (Illumina), secuenciado en una plataforma Illumina. El Caso 4 fue estudiado mediante un panel multigénico dirigido de 84 genes con enriquecimiento por captura mediante hibridación, secuenciado en una plataforma Illumina y analizado con respecto al genoma de referencia GRCh37; el ensayo incluyó el análisis de variantes de secuencia y deleciones/duplicaciones a nivel de exón, con regiones diana secuenciadas a una profundidad mínima de 50× o complementadas con métodos adicionales cuando fue necesario.
Las variantes en NF1 se describieron de acuerdo con las recomendaciones de la Human Genome Variation Society (HGVS) y se clasificaron utilizando los criterios del American College of Medical Genetics and Genomics/Association for Molecular Pathology (ACMG/AMP). El síndrome de Legius, que puede presentar características pigmentarias superpuestas pero no causa neurofibromas plexiformes, nódulos de Lisch ni lesiones óseas, se consideró clínicamente excluido en los cuatro pacientes debido a la presencia de un neurofibroma plexiforme y una variante heterocigota patogénica o probablemente patogénica confirmada en NF1.
Hallazgos moleculares
Caso 1: NF1 c.7605_7606del, p.(Lys2536ValfsTer9), heterocigota, no reportada previamente en dbSNP, clasificada como probablemente patogénica (estudio realizado el 16 de mayo de 2026).
Caso 2: NF1 c.730G>A, p.(Glu244Lys), heterocigota, rs1567826188, clasificada como patogénica (estudio realizado el 28 de marzo de 2024).
Caso 3: NF1 c.2409+1G>T, p.?, heterocigota, rs1555614022, clasificada como patogénica (estudio realizado el 15 de abril de 2021).
Caso 4: NF1 c.1246C>T, p.(Arg416Ter), heterocigota, rs764079291, clasificada como patogénica (estudio realizado el 25 de abril de 2023).
Los pacientes que recibieron tratamiento con inhibidores de MEK fueron sometidos a un monitoreo estructurado de seguridad, que incluyó ecocardiografía basal y periódica con evaluación de la fracción de eyección, examen oftalmológico, determinación sérica de creatina quinasa (CK), pruebas de función hepática y vigilancia clínica de toxicidad cutánea y gastrointestinal y del crecimiento, con ajuste de la dosis según la adherencia y la tolerabilidad.
RESULTADOS
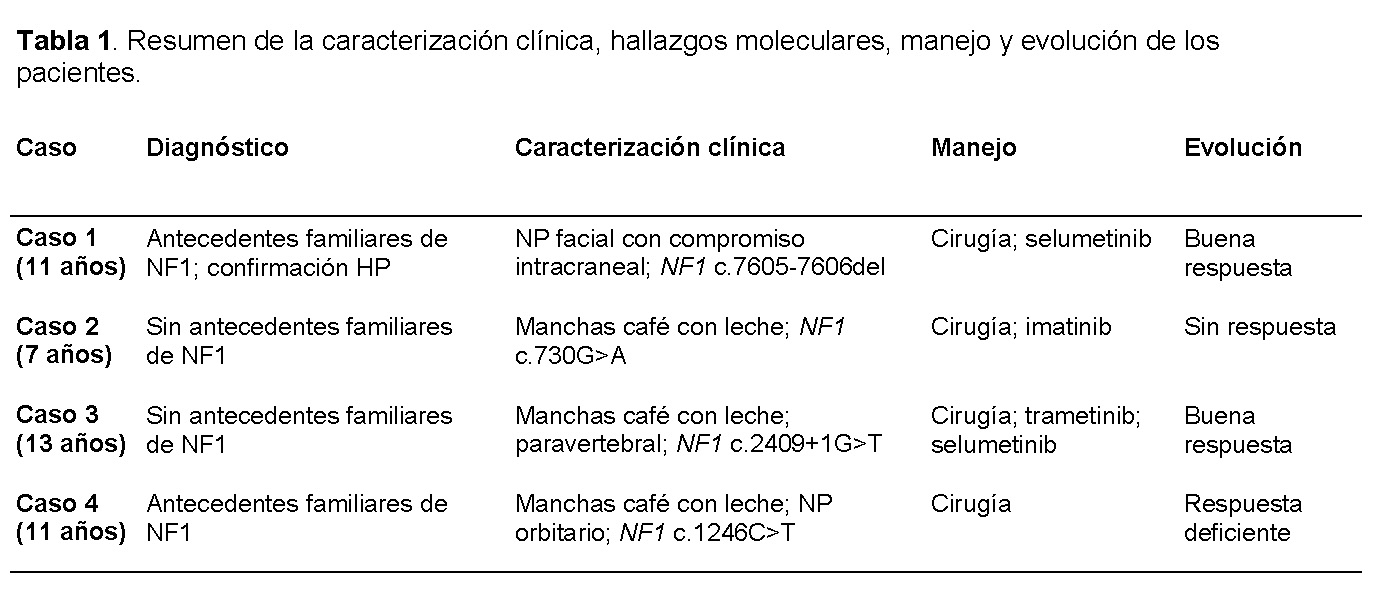
El resumen de los cuatro casos, la descripción de la localización de la lesión, el manejo farmacológico y/o quirúrgico y la evolución se presentan en la Tabla 1.
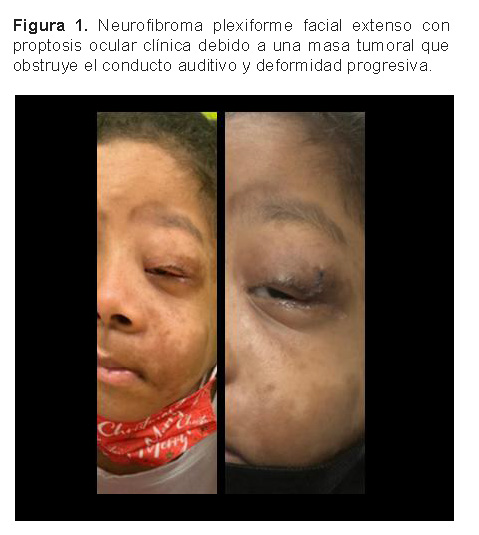
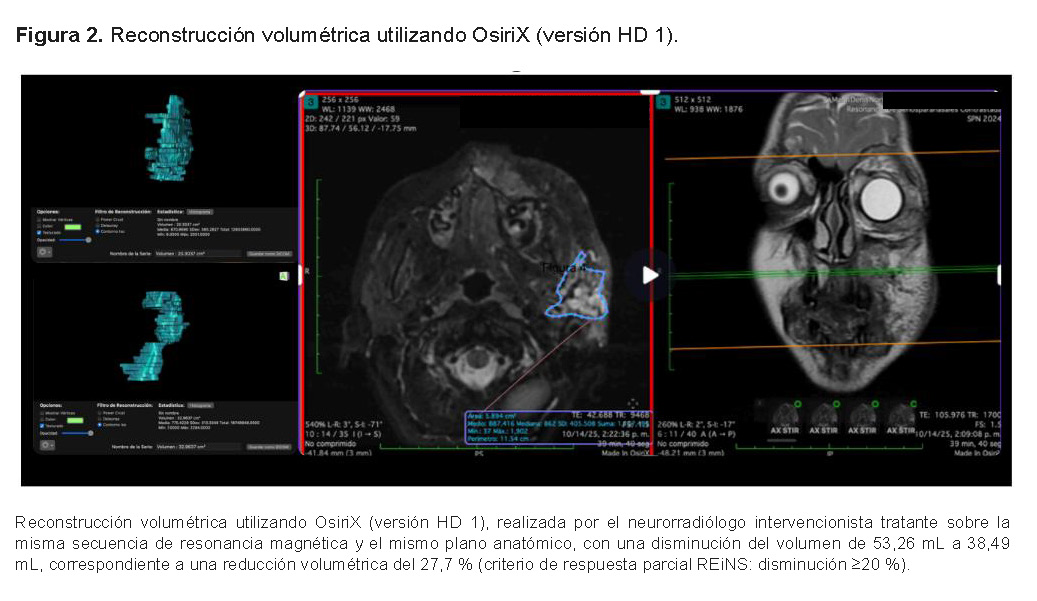
El primer caso corresponde a una paciente de 11 años con antecedentes familiares de NF1 en un familiar de primer grado, confirmado mediante revisión del expediente médico como un individuo que cumplía los criterios diagnósticos de NF1. Su evolución clínica comenzó con proptosis ocular izquierda y pérdida auditiva debido a una masa tumoral que obstruía el conducto auditivo. Los estudios de imagen revelaron un NP que comprometía la órbita izquierda y el seno cavernoso, con progresión hacia la cavidad oral. Tratada con selumetinib a una dosis de 25 mg/m² dos veces al día, logró una reducción tumoral clínica y radiológica significativa (27,7 % de reducción volumétrica) en seis meses (Figuras 1 y 2).
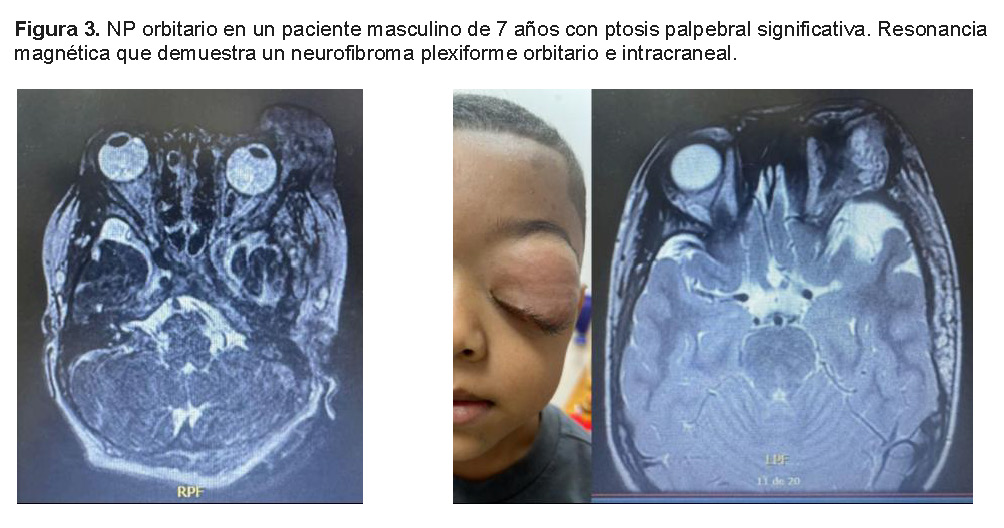
El segundo caso corresponde a un paciente masculino de 7 años con NP orbitario y displasia esfenoidal. El tratamiento inicial con imatinib no produjo respuesta clínica; no fue posible determinar la dosis ni la duración del tratamiento con imatinib, ya que había sido administrado en otra institución, y no se reportaron eventos adversos. El fracaso terapéutico se definió como la ausencia de mejoría clínica en el tamaño del tumor o en los síntomas asociados. Se realizaron resecciones quirúrgicas parciales aproximadamente cada seis meses entre 2023 y 2025 sin lograr el control de la enfermedad, y la persistencia de la deformidad condujo al inicio del tratamiento con selumetinib (Figura 3).
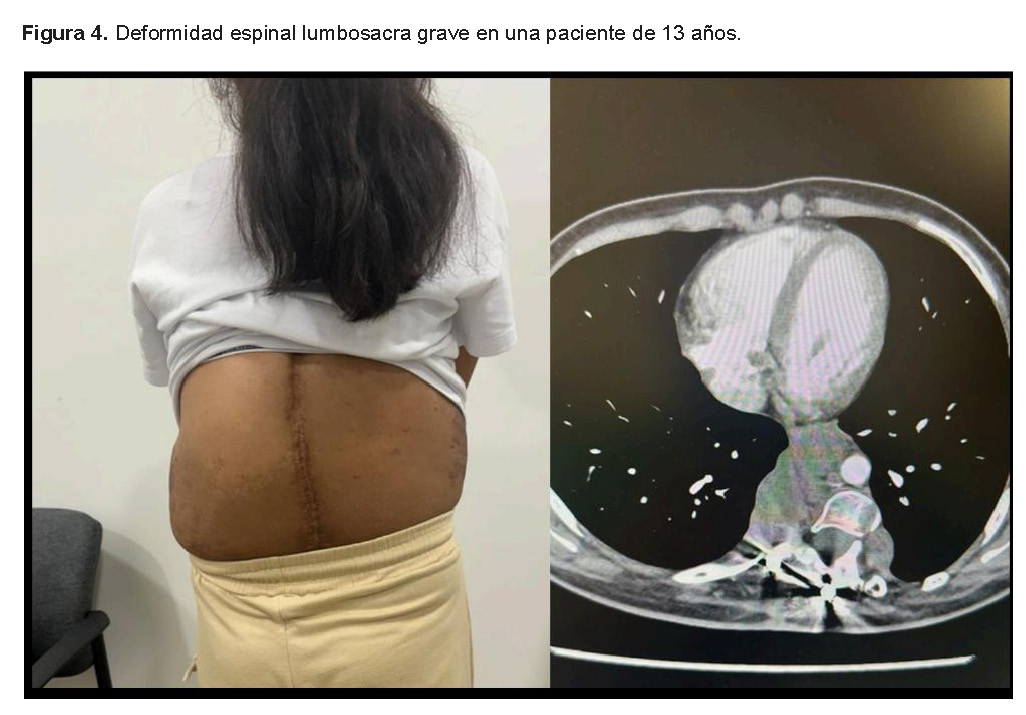
El tercer caso corresponde a una paciente de 13 años con una deformidad espinal lumbosacra grave. El trametinib había sido administrado en otra institución, donde no se disponía de información sobre la dosis, duración ni adherencia al tratamiento; el fracaso terapéutico se definió como la ausencia de mejoría de los síntomas, el tamaño o el volumen de la lesión. La razón documentada para cambiar a selumetinib fue que, en el momento de la presentación, este era el único inhibidor de MEK con aprobación de la FDA para esta indicación. Después de la fijación espinal y de este tratamiento fallido con trametinib, el aumento del dolor hizo necesario iniciar selumetinib. Una RM inicial mostró la presencia de una lesión paravertebral de 6,4 × 5,2 × 3,4 cm a nivel de L2-L3, que ya no era evidente en el estudio de seguimiento realizado cinco meses después; ambos estudios se compararon utilizando el mismo protocolo de imagen y plano anatómico.
Clínicamente, esta paciente mostró una mejoría del dolor, evaluado mediante la Escala Numérica del Dolor (NRS) al inicio y cada tres meses, con una disminución de 7 (dolor intenso) a 3 (dolor leve); no recibía analgesia concomitante que pudiera haber influido en este resultado. La paciente reportó una mejoría de la marcha, que se volvió más ágil, así como una mejoría en su calidad de vida, señalando que podía dormir boca arriba, algo que no había podido hacer durante 10 años (Figura 4).
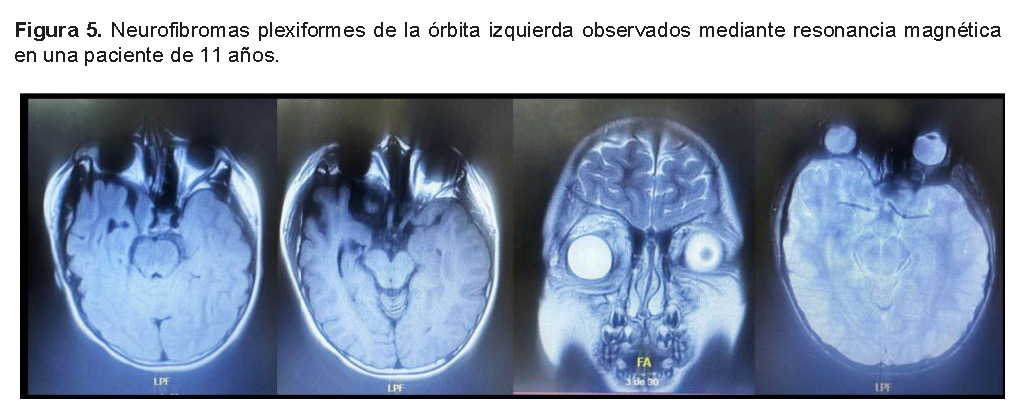
El cuarto caso corresponde a una paciente de 11 años con NP orbitario y antecedentes familiares de NF1 en un familiar de primer grado, confirmado mediante revisión del expediente médico como un individuo que cumplía los criterios diagnósticos de NF1. La evaluación neuropsicológica mediante la Escala de Inteligencia de Wechsler para Niños, quinta edición (WISC-V), mostró un cociente intelectual total de 69; dado que una puntuación aislada de CI no es suficiente para establecer un diagnóstico de discapacidad intelectual sin una evaluación simultánea del funcionamiento adaptativo, este hallazgo se reporta como un perfil cognitivo compatible con deterioro intelectual leve, pendiente de una evaluación formal de la conducta adaptativa (Figura 5).
DISCUSIÓN
El diagnóstico clínico de los neurofibromas plexiformes (NP) continúa siendo un pilar fundamental en el manejo de la neurofibromatosis tipo 1 (NF1), ya que estos tumores complejos suelen ser congénitos y pueden experimentar fases de crecimiento rápido durante la primera infancia [5,12]. A diferencia de los neurofibromas cutáneos superficiales, los NP son estructuralmente complejos, altamente vascularizados y comprometen múltiples fascículos nerviosos, lo que explica su presentación clínica agresiva. En nuestra cohorte pediátrica, la heterogeneidad de los síntomas —desde proptosis ocular progresiva y asimetría facial hasta deformidades espinales graves— pone de manifiesto la imprevisibilidad clínica de estas lesiones benignas pero destructivas [2,10].
Los antecedentes familiares desempeñan un papel fundamental en la identificación temprana y constituyeron un importante indicador diagnóstico en la mitad de nuestros casos [11]. En los casos familiares, la sospecha clínica de NF1 permite una vigilancia clínica proactiva, facilitando la detección de NP profundos antes de que se produzca un deterioro funcional o cosmético grave [2,3]. Por el contrario, en pacientes sin antecedentes familiares conocidos, un neurofibroma plexiforme suele actuar como el criterio clínico primario definitivo necesario para confirmar el diagnóstico de NF1 [7,13]. Estos casos aparentemente esporádicos, que pueden surgir por mutaciones de novo en el gen NF1, suelen representar un desafío diagnóstico tardío hasta que la masa física se hace visible o sintomática [1,8].
El diagnóstico radiológico, realizado principalmente mediante resonancia magnética (RM) de alta resolución, es esencial para definir con precisión los límites tumorales, determinar el compromiso volumétrico global e identificar anomalías estructurales asociadas, como la displasia esfenoidal [14,15]. En las secuencias de RM, los NP muestran clásicamente una señal hiperintensa en imágenes ponderadas en T2 con una característica zona central hipointensa, ampliamente conocida en neurooncología como el «signo de la diana» [16]. El seguimiento longitudinal mediante imágenes es fundamental, ya que constituye el principal método para calcular objetivamente los cambios en el volumen tumoral, monitorear la cinética de crecimiento y evaluar el éxito terapéutico a lo largo del tiempo [14,17].
A pesar de la precisión de las técnicas modernas de neuroimagen, la evaluación radiológica en la población pediátrica presenta importantes desafíos técnicos, particularmente porque puede ser necesaria la sedación, dependiendo de la edad, la cooperación, la duración del protocolo y los recursos institucionales, para evitar artefactos por movimiento en niños pequeños [17]. Además, los patrones de crecimiento infiltrativo e irregular de los NP craneofaciales y pélvicos dificultan la segmentación manual y semiautomatizada de los límites tumorales, haciendo técnicamente complejo el seguimiento volumétrico [14,18]. Estas dificultades subrayan la necesidad absoluta de protocolos de imagen estandarizados interpretados por neurorradiólogos pediátricos especializados [11,15].
El manejo terapéutico general de los NP asociados con NF1 ha evolucionado considerablemente, pasando de intentos exclusivamente quirúrgicos de citorreducción a un enfoque médico especializado y multidisciplinario [11,19]. Tradicionalmente, la intervención quirúrgica se consideraba la única estrategia de manejo; sin embargo, rara vez se logra una resección quirúrgica total debido a la tendencia del tumor a envolver estructuras neurovasculares vitales y a su elevado riesgo de sangrado intraoperatorio [20,21]. Debido a que las resecciones parciales se asocian con frecuencia con una elevada tasa de recrecimiento tumoral rápido, las indicaciones quirúrgicas deben individualizarse y pueden incluir dolor, déficit funcional, desfiguración, sospecha de transformación maligna o una posibilidad razonable de resección con una morbilidad aceptable [12,15].
El descubrimiento fundamental de que la vía de señalización RAS/MAPK se encuentra constitutivamente activada en la NF1 debido a la pérdida de función de la neurofibromina ha revolucionado por completo el marco terapéutico para estos pacientes [22,23]. Este mecanismo molecular proporcionó la justificación biológica precisa para introducir inhibidores dirigidos de moléculas pequeñas con el fin de interrumpir la vía de señalización hiperactiva aguas abajo [23]. En consecuencia, los inhibidores de MEK1/2 han surgido como la principal intervención no quirúrgica capaz de modificar la evolución natural de los neurofibromas plexiformes progresivos, inoperables o altamente sintomáticos.
Actualmente, el selumetinib es el tratamiento sistémico con la base de evidencia más sólida y la aprobación regulatoria pediátrica más amplia para los neurofibromas plexiformes sintomáticos e inoperables asociados con NF1. Esto está respaldado por evidencia sólida procedente de ensayos clínicos de fase 2 que demuestra reducciones sostenidas del volumen tumoral del 20 % o más en aproximadamente el 70 % de las cohortes pediátricas. Además, su eficacia para reducir el volumen tumoral, el dolor crónico y agudo y la dependencia de analgésicos se está evaluando actualmente en un estudio de fase 3, doble ciego [24,25,26].
Más allá de la reducción tumoral, los pacientes tratados con selumetinib experimentan mejorías sustanciales en aspectos clínicos clave, entre ellos la reducción del dolor, la recuperación de la función motora y la calidad de vida general relacionada con la salud [10,24]. Los datos clínicos obtenidos en la práctica real continúan respaldando su seguridad, aunque es obligatorio un seguimiento clínico estrecho para controlar toxicidades conocidas específicas de esta clase de medicamentos, como la erupción papulopustular, los trastornos gastrointestinales y las elevaciones asintomáticas de la creatina quinasa [27,28].
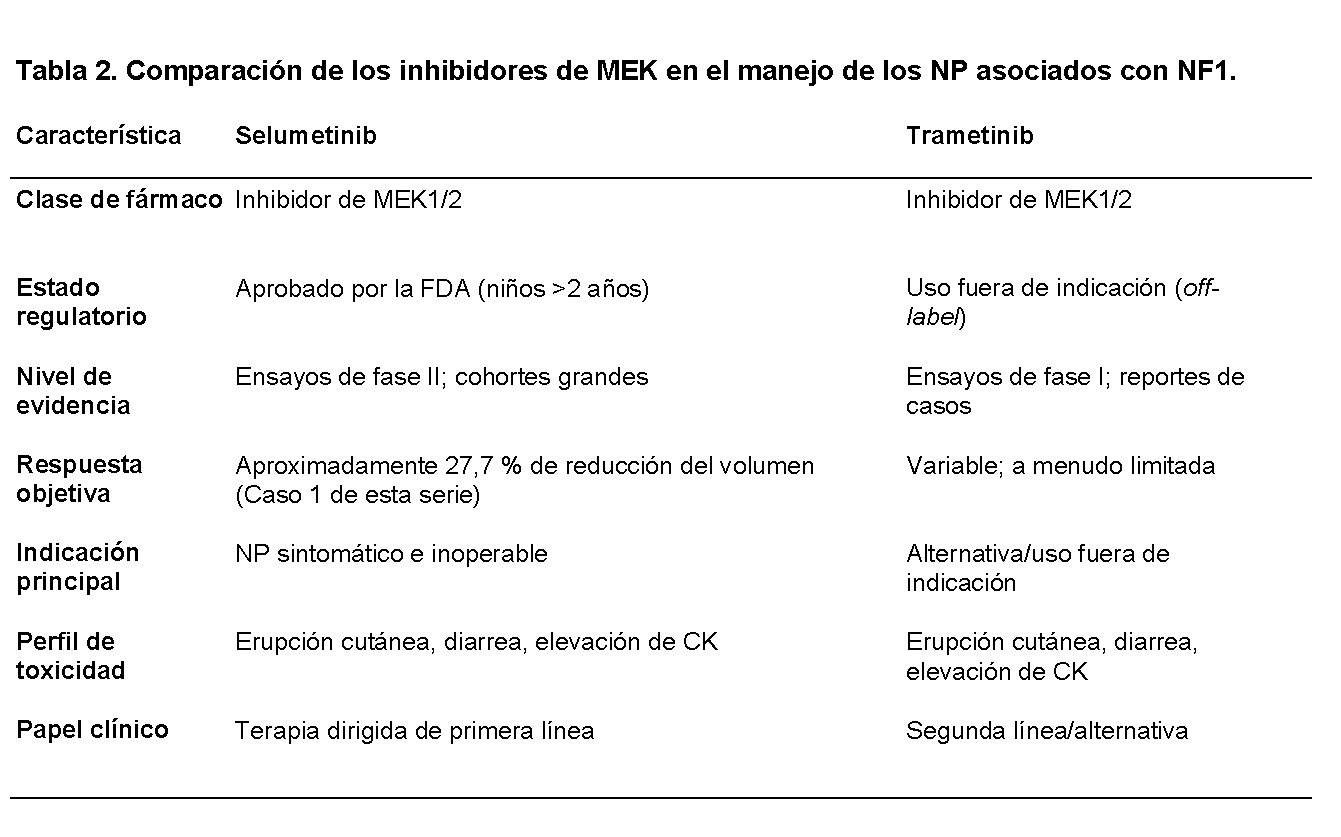
Otros inhibidores selectivos de MEK, como trametinib y mirdametinib, también se utilizan activamente como importantes alternativas terapéuticas en la práctica neurooncológica actual [29]. Estos agentes alternativos son particularmente valiosos en regiones con recursos limitados o sistemas sanitarios donde el acceso a selumetinib está estrictamente restringido por las aprobaciones regulatorias o por elevadas barreras económicas [30]. Sin embargo, como ilustra la escasa respuesta al trametinib observada en uno de los pacientes de nuestra serie, la variabilidad interindividual en la respuesta clínica continúa siendo importante, particularmente considerando que trametinib y mirdametinib siguen siendo, en la mayoría de las jurisdicciones, alternativas con un nivel de evidencia inferior al de selumetinib —trametinib respaldado principalmente por datos de ensayos de fase I/II y reportes de casos y utilizado fuera de indicación para este propósito—, en lugar de opciones equivalentes a selumetinib; el estado de aprobación regulatoria varía según la jurisdicción y debe verificarse con fuentes primarias (FDA, EMA o la autoridad regulatoria nacional de Panamá) al momento de la presentación, lo que enfatiza la necesidad de una selección personalizada del tratamiento y de la recopilación de datos a largo plazo [30–32] (Tabla 2).
CONCLUSIÓN
La identificación clínica temprana y la derivación expedita a centros multidisciplinarios especializados son absolutamente fundamentales para el manejo eficaz de los neurofibromas plexiformes en pacientes pediátricos con neurofibromatosis tipo 1. Aunque las intervenciones quirúrgicas continúan estando seriamente limitadas por la naturaleza altamente infiltrativa e hipervascular de estos tumores y conllevan riesgos estructurales considerables, las terapias moleculares dirigidas mediante inhibidores de MEK representan un profundo cambio de paradigma en la neurooncología moderna. Las notables respuestas clínicas y radiológicas observadas en nuestra serie —como la rápida reducción volumétrica del tumor, el alivio significativo del dolor crónico debilitante y la recuperación de funciones físicas perdidas durante largo tiempo— ponen de manifiesto que la disponibilidad universal y el acceso ininterrumpido a estos tratamientos médicos innovadores constituyen opciones terapéuticas relevantes para pacientes cuidadosamente seleccionados, con potencial para mejorar la función y la calidad de vida. Estos hallazgos deben interpretarse teniendo en cuenta las limitaciones de esta serie: una cohorte pequeña, retrospectiva y de un solo centro, con fenotipos, tratamientos y períodos de seguimiento heterogéneos, sin grupo comparador y con posible sesgo de selección; a partir de estos datos no pueden realizarse inferencias sobre los resultados de supervivencia.
Agradecimientos
Los autores desean agradecer al equipo del Departamento de Pediatría / Unidad de Oncología-Genética del Hospital del Niño Dr. José Renán Esquivel por su apoyo, así como a la Unidad de Genética del Departamento de Pediatría del Hospital Pediátrico de Alta Complejidad de la Caja de Seguro Social.
Contribuciones de los autores
QK: redacción: revisión y edición; redacción: borrador original; visualización; administración del proyecto; metodología; investigación. CL: redacción: revisión y edición. BA: edición de imágenes. CE: edición de imágenes. SO: redacción: revisión y edición. CT: redacción: revisión y edición. HI: redacción: revisión y edición.
Apoyo
El apoyo para la redacción médica de este artículo fue proporcionado por Karen Courville, MD, PhD, y financiado por los autores.