INTRODUCCIÓN
El gen TTN codifica la titina, la proteína humana más grande conocida y un componente estructural principal del sarcómero [1]. La titina se extiende a lo largo de la mitad del sarcómero, desde el disco Z hasta la línea M, y contribuye a la elasticidad miocárdica, la tensión pasiva, la mecanosensibilidad y el ensamblaje sarcomérico [1,2]. Su arquitectura modular incluye dominios similares a inmunoglobulina, dominios de fibronectina tipo III, regiones elásticas y elementos relacionados con quinasas esenciales para la función del músculo cardíaco [2]. Un extenso empalme alternativo genera múltiples isoformas de TTN específicas de tejido, incluida la isoforma corta Novex-3 (transcrito NM_133379.5, proteína NP_596870.2, 5.604 aminoácidos), que posee un exón C-terminal único y más corto que no comparte con las isoformas canónicas de mayor tamaño [1].
Las variantes truncantes en TTN se encuentran entre los factores genéticos más importantes asociados con la miocardiopatía dilatada y también se han relacionado con otras miocardiopatías hereditarias y trastornos del músculo esquelético [3,4]. No obstante, la interpretación clínica de las variantes de TTN sigue siendo compleja, ya que no todas las variantes truncantes son patogénicas y su impacto depende de qué transcrito(s) afecten, la expresión de las isoformas, la localización en dominios proteicos, la conservación evolutiva, la frecuencia poblacional y el efecto estructural predicho [5].
En una cohorte panameña de pacientes con miocardiopatías hereditarias y arritmias, Cedeño-Escudero et al. reportaron la variante TTN NM_133379.5: c.11806C>T; p.(Arg3936Ter) en una paciente de 38 años con miocardiopatía dilatada [6]. Esta variante sin sentido se localiza en el exón 46 de NM_133379.5 y afecta una región de la titina similar a inmunoglobulina. Debido a que esta alteración introduce un codón de terminación prematuro, se predice que genera una proteína truncada y altera los dominios estructurales posteriores.
Los avances recientes en la predicción de estructuras proteicas basada en inteligencia artificial, particularmente AlphaFold2 y ColabFold, han creado nuevas oportunidades para evaluar las consecuencias estructurales de variantes raras [7,8]. Estas son herramientas computacionales de predicción basadas en secuencias que, cuando se utilizan con un alineamiento múltiple de secuencias genuino y se validan mediante métodos estándar de alineamiento estructural, pueden proporcionar evidencia cuantitativa significativa sobre la conservación y pérdida de dominios, evidencia que es complementaria, aunque de naturaleza distinta, a la evidencia genética y poblacional establecida.
En este estudio se plantearon tres objetivos relacionados. Primero, consolidar la interpretación clínica de la variante TTN p.Arg3936Ter utilizando evidencia genómica establecida y la interpretación según ACMG/AMP. Segundo, caracterizar las consecuencias a nivel de dominio y estructurales de la truncación predicha mediante la combinación de la anotación de dominios proteicos con el modelado estructural basado en AlphaFold2 de las proteínas de tipo silvestre y truncada, validado mediante alineamiento estructural cuantitativo. Tercero, determinar la especificidad por transcrito de esta consecuencia entre las isoformas anotadas de TTN y su estado predicho respecto a la degradación mediada por codones de terminación prematura (NMD), ya que la relevancia biológica de una variante truncante depende de qué transcrito(s) la traduzcan.
MATERIALES Y MÉTODOS
Este estudio consistió en una caracterización secundaria in silico de la variante TTN NM_133379.5:c.11806C>T; p.(Arg3936Ter), identificada previamente en una paciente panameña con miocardiopatía dilatada, la misma paciente y variante reportadas originalmente por Cedeño-Escudero et al. [6]. El estudio original fue aprobado por el Comité Institucional de Ética de la Investigación de la Caja de Seguro Social de Panamá (protocolo DENSYPS-DENADOI-N-404-2024). La secuenciación dirigida de nueva generación (NGS) se realizó utilizando el panel SOPHiA EXTENDED CARDIO SOLUTION™, que cubre 128 genes asociados con miocardiopatías hereditarias y arritmias, en la plataforma Illumina MiniSeq. La anotación e interpretación de la variante se realizaron mediante SOPHiA DDM® [6], Franklin by Genoox y VarSome [7–8].
Los análisis de frecuencia poblacional y conservación se obtuvieron de las bases de datos gnomAD, dbSNP, phyloP100way y PhastCons100way. La anotación funcional se realizó mediante Ensembl VEP.
Anotación específica por transcrito y NMD
Para determinar si la consecuencia truncante de esta variante es compartida entre las isoformas de TTN o es específica de un subconjunto de transcritos, la variante (chr2:178,750,594 G>A, GRCh38) se anotó mediante Ensembl VEP frente a los 14 transcritos curados de TTN. La estructura genómica de NM_133379.5 (46 exones; ENST00000360870.10/11) se confirmó de manera independiente utilizando el registro GenBank del NCBI y la tabla de exones de Ensembl, y la posición de la variante dentro de este transcrito se determinó mediante mapeo directo de coordenadas.
La susceptibilidad a la degradación mediada por codones de terminación prematura (NMD) se evaluó utilizando la regla posicional estándar (codón de terminación prematuro fuera del último exón y fuera de los últimos 50 nucleótidos de la unión entre el penúltimo y último exón), tal como fue reportado de manera independiente por VarSome específicamente para NM_133379.5 [8], y se contrastó con el modelo general de NMD dependiente del complejo de unión de exones (EJC) descrito en la literatura [17,18].
Anotación de dominios proteicos
Los límites de los dominios dentro del fragmento de tipo silvestre (residuos 3399–4100, 702 aminoácidos) se anotaron mediante InterProScan (bases de datos miembro Pfam, SUPERFAMILY, Gene3D, SMART y ProSite Profiles). Los dominios se clasificaron como similares a inmunoglobulina (Ig-like) de la familia I-set cuando estaban respaldados por resultados concordantes de al menos tres bases de datos miembro independientes (Pfam PF07679; IPR013098) [19].
Parámetros del modelado estructural
La predicción estructural tanto del fragmento de tipo silvestre (residuos 3399–4100, 702 aminoácidos) como del fragmento truncado (residuos 3399–3935, 538 aminoácidos) de la isoforma Novex-3 (NP_596870.2) se realizó utilizando ColabFold v1.6.2 (host api.colabfold.com), implementando el flujo de trabajo de AlphaFold2 en la configuración alphafold2_ptm (monómero) [9,10], con un alineamiento múltiple de secuencias generado mediante MMseqs2 en modo UniRef+Environmental (msa_mode = mmseqs2_uniref_env) y sin plantillas estructurales (template_mode = none).
Se generaron cinco modelos por fragmento (num_models = 5), con 3 ciclos de reciclaje (num_recycles = 3) y 1 semilla (num_seeds = 1), ordenados según la puntuación media del predicted local distance difference test (rank_by = pLDDT); el modelo mejor clasificado (rank_1) de cada fragmento se utilizó para los análisis posteriores.
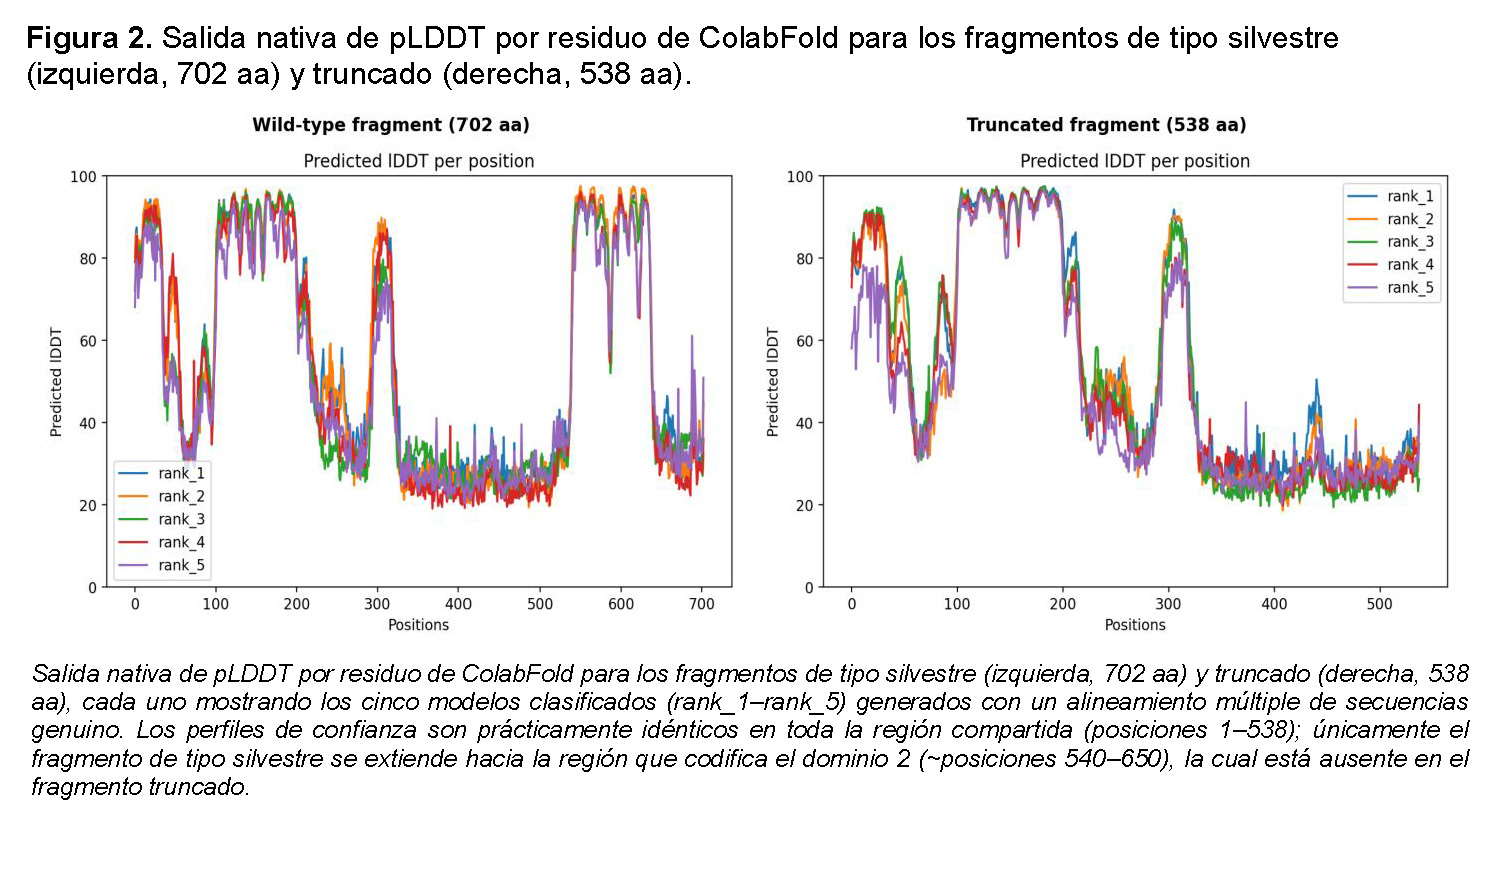
El análisis de tipo silvestre utilizó un alineamiento múltiple de secuencias de 5.740 secuencias; el análisis del fragmento truncado utilizó 6.287 secuencias. También se examinaron las puntuaciones de predicted template modeling (pTM) de cada modelo. Para el fragmento de tipo silvestre, los valores medios de pLDDT de los cinco modelos clasificados fueron 56,5; 55,6; 53,9; 53,3 y 52,2 (rank_1–rank_5; pTM 0,30; 0,31; 0,34; 0,30; 0,31). Para el fragmento truncado, los valores medios de pLDDT fueron 55,2; 53,2; 53,1; 52,3 y 49,7 (rank_1–rank_5; pTM 0,33; 0,36; 0,37; 0,37; 0,31).
Comparación estructural
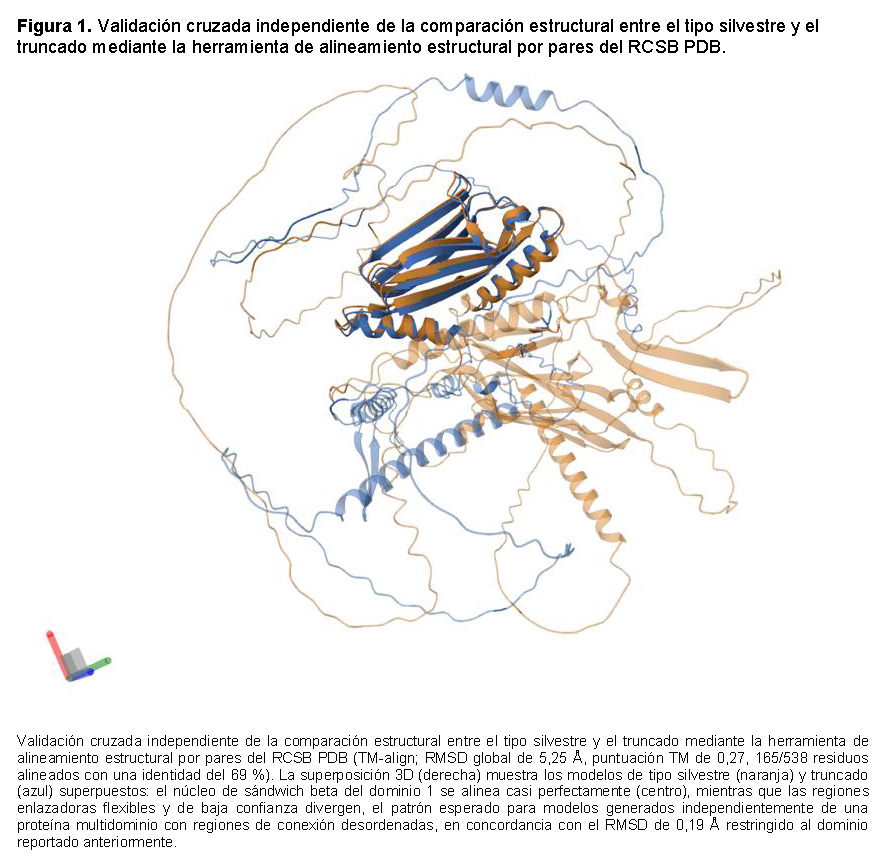
La similitud estructural entre los modelos de tipo silvestre y truncado mejor clasificados se evaluó de dos maneras independientes. Primero, las coordenadas Cα de la región compartida (residuos 1–538 del fragmento modelado) se superpusieron utilizando el algoritmo de alineamiento de cuerpos rígidos de Kabsch, calculado tanto globalmente como de manera separada para subregiones individuales bien resueltas (pLDDT > 70), con el fin de evitar que las regiones enlazadoras flexibles y de baja confianza modeladas de forma independiente dominaran un único ajuste global. Segundo, los modelos completos de tipo silvestre y truncado se validaron independientemente mediante la herramienta de alineamiento estructural por pares del RCSB PDB (algoritmo TM-align) [20].
RESULTADOS
Evidencia genética y poblacional de patogenicidad
La variante TTN c.11806C>T, p.(Arg3936Ter), identificada en la paciente panameña con miocardiopatía dilatada, corresponde a una variante heterocigota sin sentido que afecta la región de la titina similar a inmunoglobulina (Ig-like). Esta sustitución de un solo nucleótido introduce un codón de terminación prematuro en la posición 3936 de aminoácidos, reemplazando una arginina por un codón de terminación y generando una proteína truncada que se predice pierde aproximadamente el 29,8 % de la secuencia de la isoforma Novex-3. La variante fue clasificada como probablemente patogénica según los criterios ACMG/AMP tanto por VarSome (9 puntos: PVS1 muy fuerte + PM2 moderado) como por Franklin, respaldada principalmente por PVS1 (evidencia muy fuerte para variantes con pérdida de función en un gen en el cual la pérdida de función constituye un mecanismo establecido de enfermedad) y PM2 (ausencia o frecuencia extremadamente baja en bases de datos poblacionales). El análisis poblacional en gnomAD [11] mostró una frecuencia alélica muy baja tanto en exomas como en genomas, sin individuos homocigotos reportados. El análisis de conservación demostró que el residuo afectado está evolutivamente restringido, con puntuaciones elevadas de phyloP100way (4,024) y PhastCons100way (0,943). Predicciones in silico adicionales mostraron una puntuación CADD de 15,4, mientras que los análisis mediante SpliceAI y Pangolin no mostraron efectos significativos sobre el empalme, lo que concuerda con una truncación proteica, en lugar de un empalme aberrante, como mecanismo predominante a nivel de secuencia. Las consecuencias específicas por transcrito, a nivel de dominio y estructurales de la truncación se examinan en las siguientes subsecciones.
Especificidad por transcrito y estado de NMD
La anotación mediante Ensembl VEP de chr2:178,750,594 G>A en los 14 transcritos curados de TTN mostró que esta posición genómica está anotada como una variante intrónica en el 91 % de los transcritos, produce una consecuencia localizada aguas abajo del cuerpo del gen en un transcrito que carece de esta región y genera una consecuencia de ganancia de codón de terminación exclusivamente en NM_133379.5 (Novex-3), el transcrito en el cual se basa la nomenclatura clínica original de la variante.
El examen independiente de la estructura exónica de NM_133379.5 (46 exones en total, confirmado mediante el registro GenBank del NCBI y la tabla de exones de Ensembl) mostró que la variante se encuentra dentro del exón 46, el exón final de este transcrito, en la posición 1.446 de un exón terminal de 7.635 nucleótidos. De acuerdo con el modelo clásico de NMD dependiente del complejo de unión de exones (EJC), en el cual un codón de terminación prematuro localizado en el último exón carece de un EJC aguas abajo y, por lo tanto, no se espera que desencadene la degradación [17,18], la evidencia automatizada PVS1 de VarSome para NM_133379.5 establece explícitamente que no se predice que esta variante cause NMD. Esto difiere de una evaluación inicial de Franklin, que predijo NMD basándose en la posición de la variante dentro del metatranscrito canónico de TTN de 362 exones, un transcrito en el cual esta posición no se encuentra en el exón terminal; la propia anotación de Franklin identifica explícitamente NM_133379.5 como el transcrito “no canónico” para esta evaluación. Esta discrepancia ilustra la importancia de evaluar el estado de NMD en función del transcrito específico relevante para una determinada variante clínica, en lugar de utilizar de manera predeterminada el transcrito canónico o metatranscrito de un gen.
Consecuencia de la truncación a nivel de dominio
La anotación mediante InterProScan del fragmento de tipo silvestre de 702 residuos (residuos 3399–4100) identificó dos dominios similares a inmunoglobulina (Ig-like) de la familia I-set (Pfam PF07679; IPR013098), respaldados independientemente por Pfam, SUPERFAMILY, Gene3D, SMART y ProSite Profiles: el dominio 1 abarca las posiciones 98–205 del fragmento y el dominio 2 las posiciones 540–646, separados por una región enlazadora no anotada (posiciones ~232–539) que contiene un segmento corto de hélice superenrollada (coiled-coil) (posiciones 211–231). La variante p.Arg3936Ter corresponde a la posición 538 del fragmento, tres residuos antes del inicio anotado del dominio 2. Debido a que la proteína truncada termina en la posición 537 del fragmento, conserva completamente el dominio 1, pero pierde el dominio 2 en su totalidad (0 de 107 residuos conservados).
Modelado estructural computacional y alineamiento estructural
Tanto el fragmento de tipo silvestre (702 residuos) como el truncado (538 residuos) se modelaron mediante ColabFold utilizando un alineamiento múltiple de secuencias genuino (véase Métodos). El modelo de tipo silvestre mejor clasificado alcanzó un pLDDT medio de 56,5 (pTM = 0,30); el modelo truncado mejor clasificado alcanzó un pLDDT medio prácticamente idéntico de 55,2 (pTM = 0,33). Los perfiles de pLDDT por residuo de ambos modelos fueron estrechamente superponibles a lo largo de toda la región compartida (residuos 1–538), con picos de alta confianza (pLDDT > 70) correspondientes al dominio 1 (posiciones 98–205) y a dos subregiones adicionales bien resueltas, separadas por regiones enlazadoras de menor confianza, en ambos modelos.
La superposición estructural cuantitativa confirmó esta similitud visual. Una única superposición global de cuerpos rígidos de toda la región compartida (538 residuos) produjo un RMSD elevado (>40 Å), lo que refleja el hecho de que las regiones enlazadoras flexibles y de baja confianza, modeladas independientemente, adoptan orientaciones relativas divergentes entre modelos generados por separado. Este es un artefacto bien reconocido de la superposición de cadenas completas en proteínas multidominio con regiones enlazadoras desordenadas, y no evidencia de una verdadera divergencia estructural. Al restringir la superposición a subregiones individuales bien resueltas, este artefacto desapareció: el dominio 1 por sí solo (posiciones 98–205 del fragmento, 108 residuos) se superpuso entre los modelos de tipo silvestre y truncado con un RMSD de 0,19 Å, lo que indica un plegamiento esencialmente idéntico. La validación independiente mediante la herramienta de alineamiento estructural por pares del RCSB PDB (TM-align) sobre los modelos completos produjo un RMSD global de 5,25 Å y una puntuación TM de 0,27 (165 de 538 residuos alineados con confianza, con una identidad de secuencia del 69 % en la región alineada), lo que concuerda con la misma interpretación: las regiones centrales bien plegadas se alinean estrechamente (confirmado visualmente en la superposición estructural del RCSB, donde el núcleo de sándwich beta del dominio 1 se superpone casi perfectamente), mientras que la métrica global se ve diluida por las regiones enlazadoras flexibles modeladas independientemente. Debido a que el fragmento truncado termina en la posición 537, carece por completo de la secuencia que codifica el dominio 2 (posiciones 540–646); esto no constituye un artefacto del modelado, sino una consecuencia directa y necesaria de la truncación, confirmada independientemente mediante la anotación de dominios con InterProScan descrita anteriormente.
DISCUSIÓN
Las variantes truncantes en TTN (TTNtv) son reconocidas como la causa genética más común de miocardiopatía dilatada (MCD), representando aproximadamente entre el 10 y el 25 % de los casos familiares e idiopáticos a nivel mundial [1,3]. En el presente estudio caracterizamos la variante sin sentido TTN c.11806C>T; p.(Arg3936Ter), identificada en una paciente panameña con MCD. Esta variante introduce un codón de terminación prematuro que se predice trunca la isoforma Novex-3 de la titina después del residuo 3936, eliminando un dominio C-terminal completo similar a inmunoglobulina.
El residuo afectado mostró una fuerte conservación evolutiva, respaldada por puntuaciones elevadas de PhastCons y PhyloP, y la variante presentó una ausencia o frecuencia extremadamente baja en bases de datos poblacionales, cumpliendo los criterios ACMG/AMP PVS1 y PM2 para su clasificación de patogenicidad. Hallazgos similares han sido reportados en estudios previos que demuestran que las variantes truncantes de TTN que afectan exones relevantes para el corazón están enriquecidas en pacientes con MCD y se asocian con una disfunción ventricular más grave [12]. Además, León et al. describieron que las variantes de TTN que alteran el empalme y las variantes truncantes contribuyen significativamente a la MCD familiar, destacando la importancia de una caracterización molecular integral en las miocardiopatías hereditarias [16].
Estudios recientes han enfatizado la importancia de integrar evidencia estructural y funcional, así como el contexto a nivel de transcrito, para la interpretación de las variantes de TTN [14,15]. Las herramientas de predicción estructural basadas en inteligencia artificial, como AlphaFold2, han ampliado la capacidad para evaluar las posibles consecuencias estructurales de variantes genómicas raras [9,10]. En nuestro análisis, la anotación estándar de dominios (InterProScan/Pfam) estableció que la truncación p.Arg3936Ter elimina un dominio C-terminal completo similar a Ig, y el modelado con AlphaFold2 basado en MSA de los fragmentos de tipo silvestre y truncado, combinado con el alineamiento estructural cuantitativo (Figura 1), confirmó independientemente que la porción conservada de la proteína se pliega de manera idéntica (RMSD de 0,19 Å para el dominio conservado), mientras que el segundo dominio simplemente está ausente en el modelo truncado, exactamente como lo predijo la anotación de dominios. Esta convergencia entre un método basado en anotación y un método estructural cuantitativo independiente (utilizando dos enfoques de alineamiento) proporciona evidencia sólida y mutuamente reforzante sobre la consecuencia estructural de esta variante.
Interpretación específica por transcrito de las variantes truncantes de TTN
Un hallazgo central de este estudio es que la consecuencia truncante de p.Arg3936Ter no es compartida entre las isoformas de TTN: la anotación mediante VEP mostró una consecuencia de ganancia de codón de terminación exclusivamente en NM_133379.5 (Novex-3), mientras que la misma posición genómica es intrónica en el 91 % de los transcritos anotados. El modelado con AlphaFold2 de ambos fragmentos (Figura 2) confirma que se trata de una pérdida definida del dominio terminal, en lugar de una desestabilización general de la proteína. Esto es esperable dado que NM_133379.5 posee un exón C-terminal corto y único que no está presente en las isoformas canónicas [1], pero subraya que la relevancia clínica de esta variante depende específicamente de la expresión y traducción de la isoforma Novex-3, la isoforma en la que se basaron el reporte clínico original y la nomenclatura de la variante [6]. Este hallazgo también resuelve una inconsistencia interna entre herramientas automatizadas: la predicción de NMD de Franklin, basada en el metatranscrito canónico, clasificaría incorrectamente el estado de NMD de esta variante si se aplicara sin referencia al transcrito clínico específico; la evaluación específica por transcrito de VarSome y nuestra confirmación independiente mediante la estructura exónica de NM_133379.5 y las reglas estándar del EJC convergen en la conclusión de que esta variante escapa a NMD y se espera que produzca una proteína truncada estable.
Esto tiene una implicación mecanística directa: debido a que el transcrito truncado escapa a NMD, se espera que el producto proteico truncado sea traducido y se acumule, en lugar de ser degradado. En combinación con la evidencia a nivel de dominio y estructural descrita anteriormente —pérdida completa y confirmada de un dominio C-terminal similar a Ig, con una región conservada que presenta un plegamiento idéntico—, esto respalda un mecanismo de pérdida de función mediante la producción de una proteína titina estable pero deficiente en un dominio, específica de la isoforma Novex-3, en lugar de un mecanismo de haploinsuficiencia por degradación del transcrito.
Finalmente, este estudio destaca la creciente utilidad de la bioinformática estructural y del modelado basado en inteligencia artificial en la genómica cardiovascular de precisión, cuando se aplican teniendo en cuenta el contexto específico del transcrito y se validan mediante métodos independientes de alineamiento estructural. Sigue siendo necesaria la validación experimental para confirmar las consecuencias funcionales exactas de esta variante; los hallazgos actuales respaldan el papel de la genómica computacional integrativa como herramienta complementaria para refinar la interpretación de variantes truncantes raras de TTN, particularmente en poblaciones latinoamericanas subrepresentadas.
Limitaciones
Este estudio presenta cuatro limitaciones principales. Primero, no se realizaron experimentos de validación funcional; las consecuencias biológicas descritas aquí continúan siendo inferidas computacionalmente.
Segundo, no se dispuso de un análisis de segregación para confirmar la cosegregación con la enfermedad.
Tercero, no se cuantificó directamente la expresión cardíaca relativa de la isoforma Novex-3, lo que fortalecería la interpretación de su relevancia clínica. Cuarto, el modelado y el alineamiento estructurales, aunque fueron validados mediante dos métodos independientes, siguen siendo predicciones computacionales y no estructuras determinadas experimentalmente.
CONCLUSIONES
Este estudio respalda una clasificación de la variante TTN p.Arg3936Ter como probablemente patogénica y con pérdida de función (PVS1, PM2), identificada en la misma paciente reportada originalmente por Cedeño-Escudero et al. [6]. Su efecto truncante es específico de la isoforma Novex-3 (NM_133379.5), escapa a la degradación mediada por codones de terminación prematura y, según lo confirmado independientemente mediante la anotación de dominios y un alineamiento estructural validado de forma cruzada, produce una proteína estable que conserva un primer dominio similar a Ig correctamente plegado (RMSD de 0,19 Å frente al tipo silvestre), pero carece por completo del segundo.
Estos hallazgos ilustran el valor del análisis computacional específico por transcrito y validado estructuralmente de forma cruzada para interpretar variantes truncantes raras de TTN en poblaciones subrepresentadas como la de Panamá; siguen siendo necesarios estudios de validación funcional y segregación para confirmar el mecanismo propuesto.
CONTRIBUCIONES DE LOS AUTORES
Lydier De Gracia: Conceptualización, análisis de datos, modelado estructural, redacción del manuscrito, revisión y escritura. José Cedeño: Conceptualización, supervisión, revisión del manuscrito y apoyo en la redacción. Omar Espinosa: Conceptualización y revisión del manuscrito. Luis Sotillo: Conceptualización, revisión del manuscrito y supervisión científica.
AGRADECIMIENTOS
Los autores agradecen al Centro Especializado de Genética Médica y Genómica de la Caja de Seguro Social de Panamá por el apoyo técnico e institucional.